


ENFERMEDAD DE PARKINSON
La enfermedad de Parkinson es una de las enfermedades neurodegenerativas con más prevalencia en la sociedad. Actualmente, la EP es la segunda causa de trastorno neurológico, después de la EA y con gran repercusión, tanto en las actividades de la vida diaria como en la calidad de vida del paciente. La enfermedad de Parkinson actualmente afecta a un 0,2 % de la población mundial incrementándose este porcentaje con la edad; un 2 % en edades comprendidas entre 65 y 90 años y de 1 al 2 % en la población mayor de 60 años. En Extremadura nuestro Grupo ha aportado el único estudio epidemiológico existente que arroja valores ligeramente superiores a los descritos anteriormente.
La enfermedad de Parkinson es una enfermedad compleja y multifactorial donde se combinan factores de tipo genético y medioambiental y que, como la mayoría, tiene su origen en alteraciones moleculares. Afecta La mayoría los casos de individuos con dicha enfermedad son esporádicos y solo un 10%-15% presentan un patrón de transmisión claramente hereditaria y familiar, resaltando la importancia de los factores ambientales en el origen de dicha enfermedad. Por lo tanto, se postula que la causa de la enfermedad puede ser debe a una interacción entre factores hereditarios y ambiental donde el factor genético predispone, pero no determina en la mayoría de las ocasiones el desarrollo de la enfermedad y donde el factor medioambiental desencadena la enfermedad sólo ante un sustrato genético evidente. Es por ello que todos nuestros proyectos tienen como horizonte común de evidenciar el papel de estos genes en relación con la neurotoxicidad producida por las sustancias más frecuentemente se relacionan con la enfermedad.

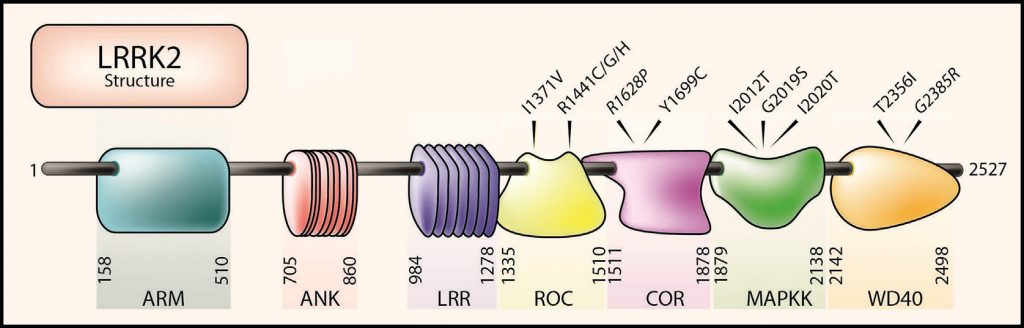
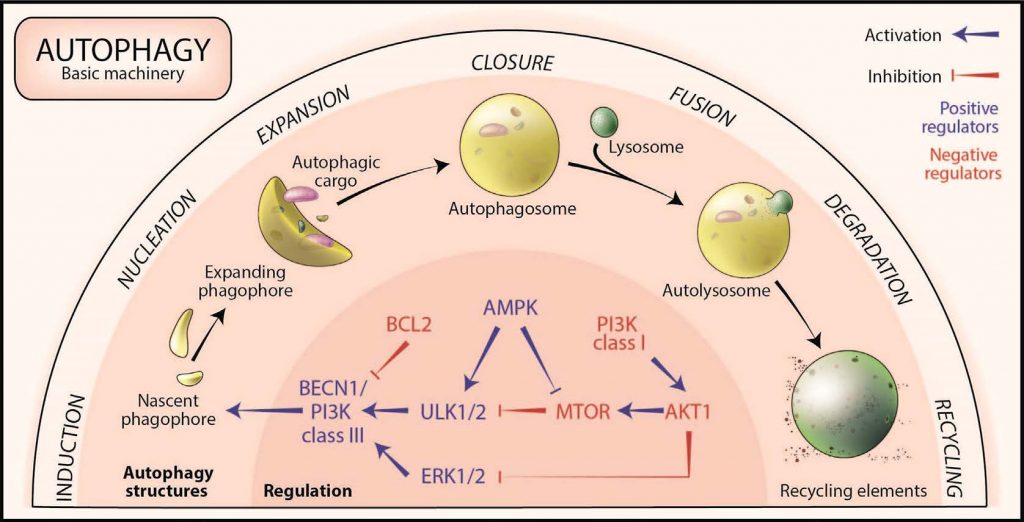
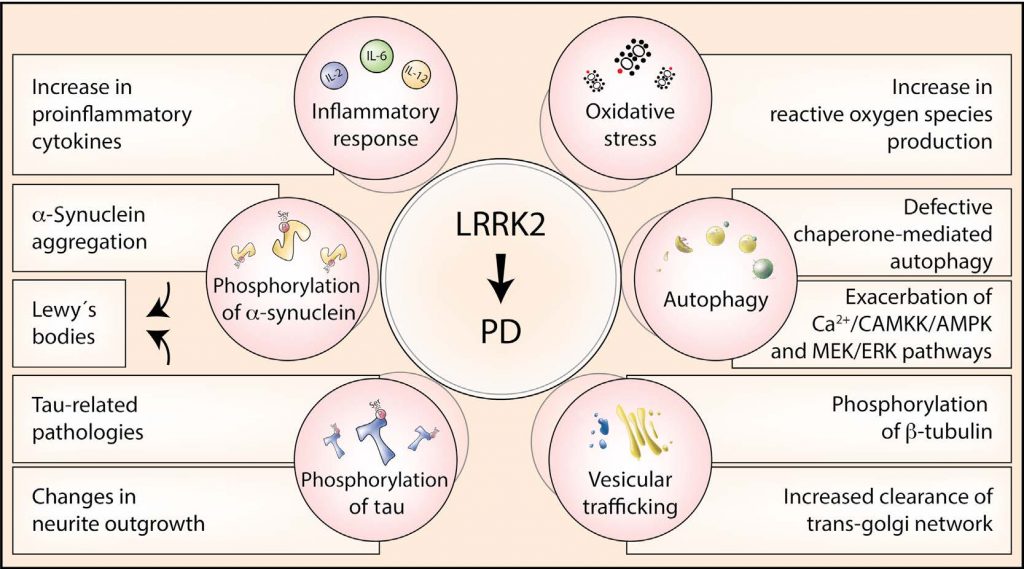
Se conocen más de 20 genes PARK, con varios centenares de polimorfismos conocidos y asociados en mayor o menor medida con EP. Entre los más importantes estarían los PARK2 (parkina) o PARK6 (pink1) en los casos de desarrollo temprano o PARK8 (lrrk2) en los de desarrollo tardío. Muchos de estos genes codifican para proteínas implicadas en procesos de aclaramiento y eliminación de proteínas u orgánulos alterados. Algunas de ellas forman parte de los sistemas de ubiquitinación o de regulación de un mecanismo celular conocido como autofagia (autodigestión), constituyendo la desregulación de este proceso uno de los puntos calientes en la investigación sobre la enfermedad de Parkinson. Nuestro Grupo de investigación se centra fundamentalmente en el estudio del rol de las mutaciones G2019S y R1441G de LRRK2 y su papel en el mencionado anteriormente proceso de autofagia o en la acetilación diferencial de proteínas en relación con la enfermedad de Parkinson.
La metabolómica se centra en la identificación y cuantificación de los pequeñas moléculas o metabolitos en las células, tejidos y fluidos corporales. La suma total de estos metabolitos se conoce como metaboloma. La metabolómica nos permite determinar, por tanto, la funcionalidad de las diversas vías bioquímicas en un momento particular y define un estado metabólico en salud o enfermedad. Sin embargo, en la actualidad son muy pocos los metabolitos que se utilizan para el diagnóstico clínico y prácticamente en ninguna ocasión analizando la relación entre varios de ellos. El estudio exhaustivo del metaboloma podría conducir a la identificación de nuevos perfiles específicos para una enfermedad y su uso como posibles biomarcadores de investigación o en la identificación de biomarcadores bioquímicos en sangre para los trastornos de, como en nuestro caso, el sistema nervioso central. De esta manera nuestro Grupo de Investigación se interesa por la identificación de perfiles metabólicos diferenciales en enfermedades neurodegenerativas, incluyendo enfermedad de Parkinson o enfermedades neuromusculares, tratando de identificar rubricas de riesgo o que permitan evaluar tratamientos, tratando de establecer nuevas dianas terapéuticas.
En los últimos años, son bastante numerosos los estudios tanto in vitro como in vivo que investigan los efectos de diversos compuestos procedentes de sustancias naturales en la dieta para prevenir el daño neuronal en diversas patologías neurodegenerativas. Aunque los mecanismos concretos mediante los que estas moléculas ejercen su acción neuroprotectora aún no están claros, se ha sugerido que éstos podrían estar relacionados con la capacidad para inducir autofagia como mecanismo de aclarado de estos agregados tóxicos. Así nuestro Grupo de Investigación estudia el papel de moléculas presentes en la jalea real o el cascabullo de bellota, entre otros, como posibles agentes neuroprotectores.
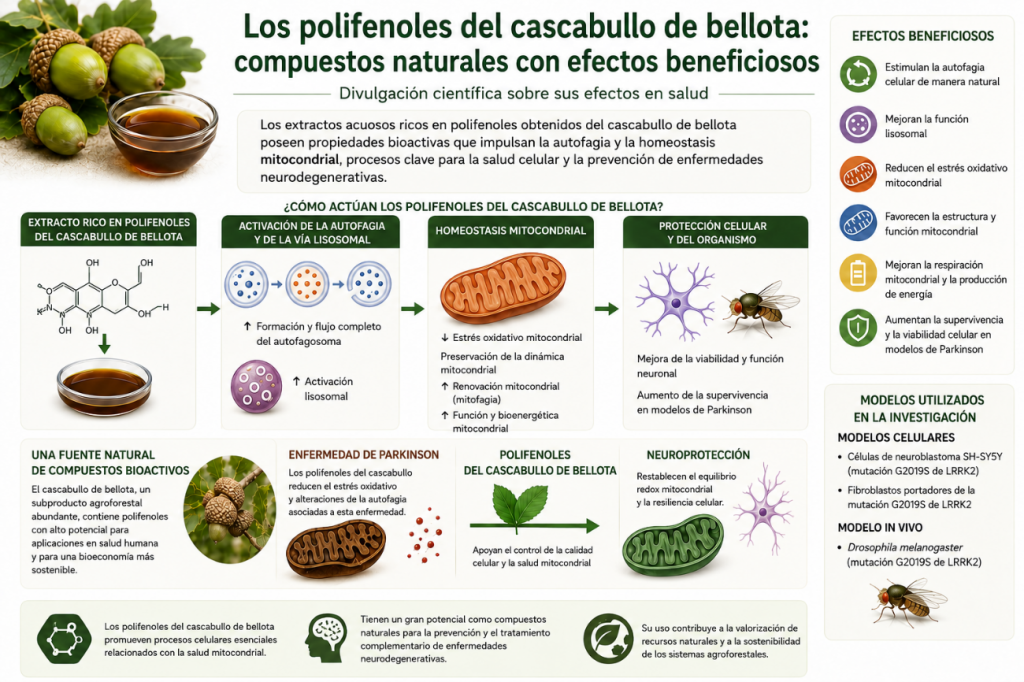
La enfermedad de Parkinson está asociada a un deterioro progresivo de las mitocondrias, las estructuras celulares responsables de producir la energía que necesitan las células para funcionar. Los extractos ricos en polifenoles obtenidos del cascabullo de bellota favorecen los mecanismos naturales de limpieza y reciclaje celular (autofagia) y mejoran la actividad de los lisosomas, el sistema encargado de eliminar los componentes celulares dañados. Como resultado, disminuye el estrés oxidativo, se mantiene la salud de las mitocondrias y mejora su capacidad para generar energía. Estos efectos beneficiosos se han observado en modelos celulares, en fibroblastos humanos con la mutación LRRK2 G2019S y en Drosophila melanogaster portadora de la misma mutación, uno de los modelos experimentales más utilizados para investigar la enfermedad de Parkinson. Además de su interés biomédico, se pone de relieve el potencial del cascabullo de bellota, un subproducto agroforestal poco aprovechado, como fuente sostenible de compuestos bioactivos con posible aplicación en el desarrollo de nutracéuticos y estrategias de promoción de la salud.
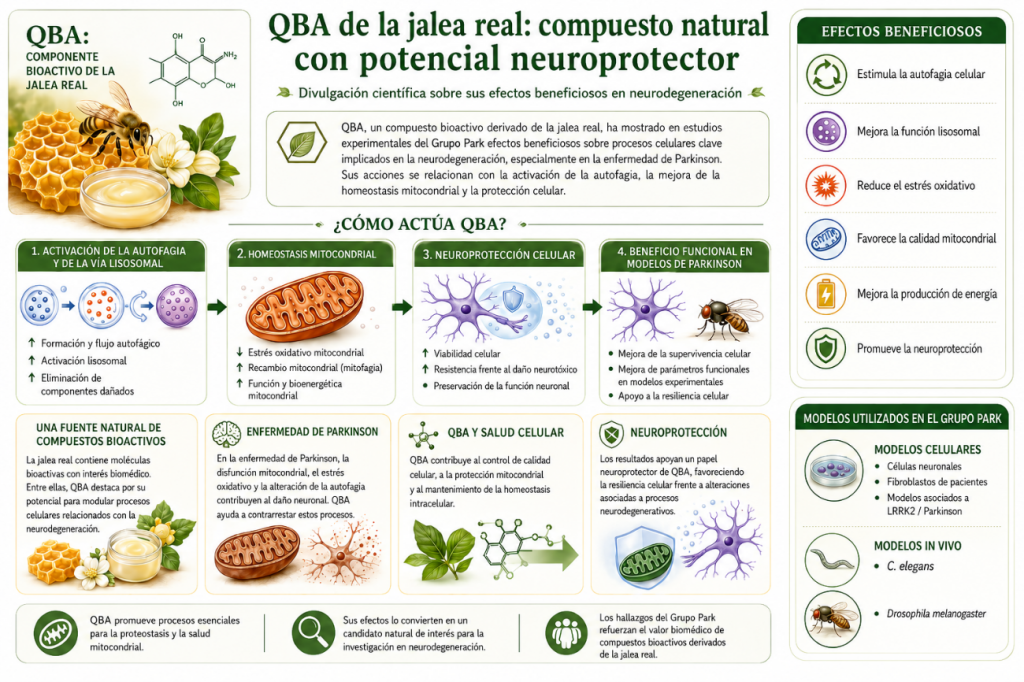
Esta línea de investigación estudia el efecto de compuestos bioactivos derivados de la jalea real en modelos de neurodegeneración. El trabajo se centra en su capacidad para modular la autofagia, un proceso esencial para la eliminación de proteínas alteradas y orgánulos dañados. Asimismo, analizamos su influencia sobre la función mitocondrial, evaluando parámetros relacionados con el metabolismo energético, el estrés oxidativo y la dinámica mitocondrial. Estudiamos la interacción entre la autofagia, la eliminación selectiva de mitocondrias dañadas y la supervivencia neuronal. El objetivo es identificar los mecanismos moleculares responsables de los posibles efectos neuroprotectores de estos compuestos. Esta investigación pretende aportar nuevas evidencias sobre el potencial de los productos naturales como fuente de moléculas de interés para la prevención o el tratamiento de enfermedades neurodegenerativas.
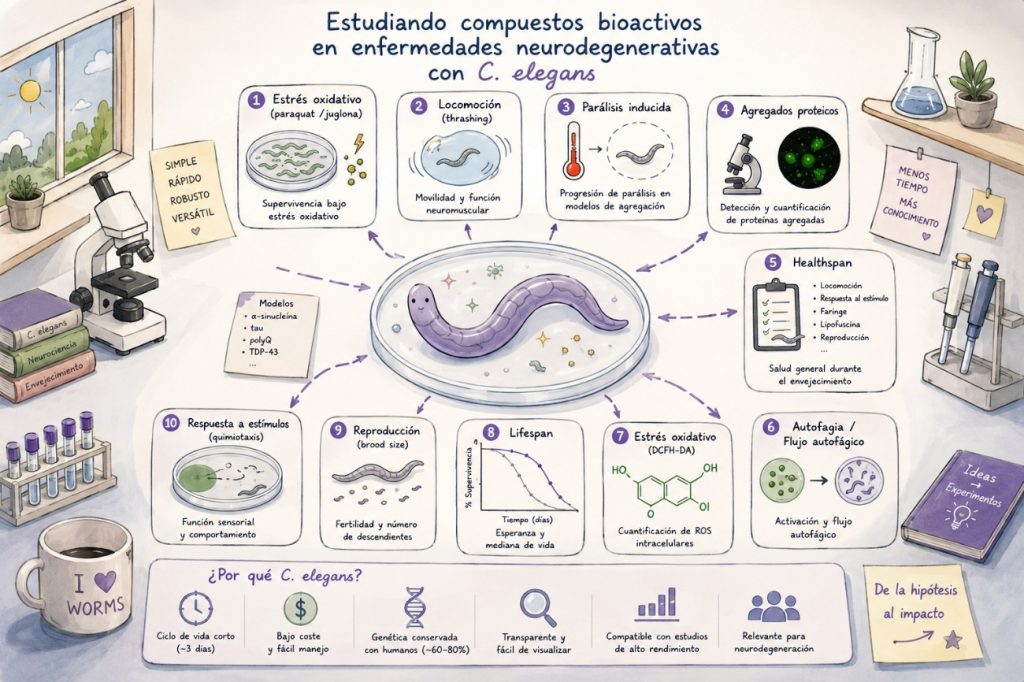
C. elegans constituye un modelo experimental muy útil para estudiar los mecanismos celulares implicados en las enfermedades neurodegenerativas debido a que su sistema nervioso está bien caracterizado y conserva numerosas vías moleculares relacionadas con la función neuronal humana.
En modelos de Parkinson permite analizar la pérdida de neuronas dopaminérgicas, la disfunción mitocondrial y el estrés oxidativo y, como en el caso de nuestro Grupo facilita el estudio de genes asociados a la enfermedad, como LRRK2, PINK1, Parkin y α-sinucleína.
Su ciclo de vida corto y su fácil manipulación genética permiten evaluar rápidamente compuestos con posible efecto neuroprotector. Por ello, constituye una herramienta valiosa para identificar mecanismos patológicos y seleccionar tratamientos antes de probarlos en modelos más complejos.
En nuestro Grupo disponemos de diferentes cepas relacionadas en enfermedades neurodegenerativas humanas en los que testamos el efecto de sustancias como las descritas anteriormente como paso previo a su escalado a modelos más complejos.
Las enfermedades raras son patologías que acarrean una invalidez crónica y/o alta mortalidad que tienen una prevalencia baja en la población (menor de 5 casos por cada 10 mil habitantes), según define la Unión Europea. Por poco frecuentes, casi nada se sabe acerca de su etiología y características. Sin embargo, existen más de siete mil y ninguna persona está exenta de llegar a desarrollarlas en algún momento de su vida. Se estima que en España más de tres millones de habitantes padece alguna enfermedad rara. Dentro de la categoría de las denominadas enfermedades raras se encuentran las neuromusculares. Son de naturaleza progresiva y, la mayoría de ellas, de origen genético. Se caracterizan principalmente por la pérdida de fuerza muscular, lo que conlleva una enorme discapacidad, falta de autonomía por parte del individuo que padece los achaques y grandes consecuencias psicológicas que deterioran el ánimo del paciente. Se han catalogado más de 150 enfermedades neuromusculares. En cifras, en el marco de España, existen más de 60 mil afectados por patologías de este tipo.
Nuestro grupo pone el foco en la distrofia miotónica de tipo 1 (DM1) y en la distrofia facioescapulohumeral de tipo 1, estudiando el origen molecular de las mismas desde aproximaciones genómicas, proteómicas y metabolómicas.
 Universidad de Extremadura. Facultad de Enfermería y Terapia Ocupacional
 (+34) 927 257 100 ( ext. 51286)
 grupo-park@unex.es